Le moulage par injection médicale ne se résume plus à une simple comparaison des prix par pièce. Les fournisseurs qui remporteront des appels d'offres médicaux en 2026 seront jugés autant sur la validation des données, la capacité des matériaux, la stratégie de tolérancement et la gestion des modifications que sur le coût unitaire. Par ailleurs, la réglementation de la FDA relative aux systèmes de management de la qualité, entrée en vigueur le 2 février 2026, a imposé la norme ISO 13485:2016 comme norme de base pour les dispositifs médicaux vendus aux États-Unis.
Ce changement modifie la nature et le moment opportun de vos demandes. Ce guide aborde six modifications affectant actuellement les programmes de moulage par injection de dispositifs médicaux, leurs implications pour les décisions des fabricants en matière d'outillage, de matériaux et de fournisseurs, et explique comment les intégrer dans une liste de contrôle d'évaluation des fournisseurs à utiliser avant de passer une commande.

Qu’est-ce qui change réellement dans le moulage par injection médicale ? – La réponse courte
Le principal changement réside dans l'intégration du processus de fabrication au produit réglementé . Les organismes de réglementation et les organismes notifiés exigent des fabricants de dispositifs médicaux qu'ils démontrent leur maîtrise du processus de fabrication des composants en plastique, et non plus seulement la conformité du composant fini aux normes d'inspection. Par conséquent, les fournisseurs sont évalués sur la base de preuves de processus – fenêtres de validation, lots de résine traçables, données de production et gestion formelle des modifications – car, sans ces preuves, le fabricant du dispositif supporte le risque lors des audits et sur le terrain.
Six changements découlent de cette unique modification :
| # | Shift | Ce que cela change pour vous |
|---|---|---|
| 1 | Des preuves de validation sont demandées au stade du devis. | Les modèles de demandes de prix doivent inclure des livrables de validation, de traçabilité et de contrôle des modifications. |
| 2 | Le choix des matériaux se divise entre les résines haute performance et les pièces multi-matériaux. | La qualité de la résine, la voie de biocompatibilité et la capacité de polymérisation multiple deviennent des critères de sélection |
| 3 | L'outillage se divise en outillage de pont et outillage de production. | Deux décisions en matière de capitaux au lieu d'une seule, avec des exigences de documentation différentes |
| 4 | La miniaturisation modifie la stratégie de tolérance | Les tolérances doivent être définies en fonction de la taille des pièces et des données métrologiques disponibles. |
| 5 | La qualité passe du contrôle en fin de chaîne aux données en cours de production | Les preuves évoluent des rapports d'inspection vers les enregistrements de capacité de processus et de surveillance. |
| 6 | L'empreinte industrielle devient une décision d'ingénierie | La double origine, la propriété des outils et l'accès aux audits sont intégrés à l'évaluation technique. |
Un fournisseur capable de produire des pièces de qualité mais incapable d'en fournir la preuve représente un risque en matière de conformité, et non une source d'économies. C'est pourquoi la norme ISO 13485 relative au moulage par injection est passée d'un simple argument marketing à une exigence opérationnelle dans le choix des fournisseurs.
Tendance 1 — Les preuves de validation sont désormais intégrées à la demande de prix plutôt qu'à l'audit.
En résumé : la documentation de validation des processus est désormais exigée avant la mise en production des outils, car une fenêtre de processus validée doit être établie pendant le développement, et non reconstruite après un audit.
La validation du procédé de moulage médical est généralement structurée en trois étapes : qualification d’installation (QI), qualification opérationnelle (QO) et qualification de performance (QP). La QI confirme que la machine et les équipements auxiliaires sont installés et fonctionnent conformément aux spécifications. La QO définit la plage de paramètres du procédé – les combinaisons de température de fusion, de température du moule, de vitesse d’injection, de pression de maintien et de temps de refroidissement permettant d’obtenir des pièces conformes. La QP démontre que le procédé, exécuté dans cette plage de paramètres, produit de manière constante des pièces conformes sur une série de production significative.
Concrètement, pour les fabricants d'appareils, le fournisseur doit être capable de mener et de documenter un plan d'expériences ou une étude structurée similaire, et non se contenter de fournir une fiche de paramètres « idéale ». Si, en réponse à une demande de validation, votre fournisseur se limite à un seul ensemble de paramètres sans marge de tolérance, le processus ne prévoit aucune tolérance documentée pour les variations normales ; toute dérive devient alors un écart imprévu.

| Document / livrable | Pourquoi tu en as besoin | Quand le demander | Risque en cas de non-respect |
|---|---|---|---|
| Plan et protocole de validation (plan IQ/OQ/PQ) | Cela confirme que le fournisseur dispose d'une méthode, et pas seulement d'une intention. | Avec le devis ou avant la mise en production de l'outillage | Reprise de validation tardive dans le transfert de conception |
| Étude de la fenêtre de processus (données OQ) | Cela prouve que le processus tolère les variations normales | Après les prélèvements T1, avant PQ | Dérive non documentée, pièces hors spécifications inexpliquées |
| Enregistrements de traçabilité des lots de résine | Relie les composants finis aux matériaux entrants | Pour chaque lot de production | Absence de confinement du rappel, piste d'audit défaillante |
| Procédure de contrôle des modifications | Définit ce qui doit être revalidé après une modification | Lors de la qualification des fournisseurs | Modifications non autorisées des moules, des résines ou des procédés |
| Analyse du système de mesure (R&R des jauges) | Cela montre que la mesure elle-même est fiable. | Avant que les revendications de capacité ne soient acceptées | Données de capacité qui ne reflètent pas la partie |
| Données relatives aux lots et aux inspections | Preuve que l'état validé a été maintenu | Sur demande et conformément à votre accord qualité | Historique de production non vérifiable |
La norme ISO 13485 n'est plus un facteur de différenciation, elle est devenue la norme de référence.
Pour les fabricants exportant vers les États-Unis, le seuil réglementaire a été modifié le 2 février 2026. Le règlement de la FDA relatif aux systèmes de gestion de la qualité (QMSR) a modifié le titre 21 du CFR, partie 820, et intègre la norme ISO 13485:2016 par référence, tout en conservant les ajouts spécifiques à la FDA. L'agence a également abandonné la technique d'inspection des systèmes de qualité et a adopté le processus d'inspection décrit dans le programme de conformité 7382.850.
Deux conséquences sont importantes pour un fabricant de dispositifs médicaux qui choisit un partenaire de moulage. Premièrement, les documents qui n'étaient auparavant pas soumis à un contrôle systématique de la FDA (revues de direction, rapports d'audit interne et rapports d'audit des fournisseurs) sont désormais inspectables. Deuxièmement, une certification ISO 13485 ne garantit pas à elle seule la conformité aux exigences du système de management de la qualité (SMQ) ; la FDA conserve ses propres exigences et son propre pouvoir d'inspection. Un fournisseur de moulage dont le système qualité est documenté et auditable (et non un simple certificat) est beaucoup plus facile à intégrer à votre propre SMQ.
GoodTech exploite un système de gestion de la qualité documenté pour le moulage médical, articulé autour du contrôle de la qualité à réception, en cours de production et final, avec une traçabilité des matériaux depuis le lot de résine jusqu'au composant fini.
Questions à poser avant d'envoyer un bon de commande
- Un plan de validation qui désigne les parties responsables, les critères d'acceptation et la justification de l'échantillonnage.
- Le format de l'étude de la fenêtre de processus, y compris les paramètres considérés comme critiques.
- La procédure de contrôle des modifications, avec des règles explicites sur ce qui déclenche une revalidation.
- Les enregistrements de traçabilité de la résine et le format dans lequel ils seront fournis.
- La stratégie de mesure, y compris la méthode métrologique pour chaque dimension critique et les preuves de répétabilité et de reproductibilité des instruments de mesure.
- Modèle d'accord qualité, incluant la notification des écarts et les attentes en matière d'actions correctives et préventives (CAPA).
Tendance 2 — Le choix des matériaux se divise entre les résines haute performance et les pièces multi-matériaux
En résumé : le choix des matériaux est moins dicté par la seule résistance mécanique que par la méthode de stérilisation, la voie d’évaluation biologique et la nécessité, pour le dispositif, de plusieurs matériaux dans une même pièce.
Historiquement, le moulage médical a été réalisé à partir de résines standard (ABS, PS, PE et PP) en raison de leur facilité de mise en œuvre et de leur faible coût. Cela reste valable pour de nombreux boîtiers et composants non critiques. Cependant, de plus en plus de conceptions privilégient désormais les résines techniques et hautes performances, car la pièce doit résister à la stérilisation en autoclave ou chimique, conserver ses dimensions à haute température ou satisfaire à des exigences d'évaluation biologique auxquelles les résines standard ne peuvent répondre.
Les familles de résines couramment utilisées en moulage médical comprennent le PC, le PBT, le POM, le PA, le PPS, les mélanges PC+PBT, le PSU/PPSU et le PEEK, ainsi que les résines standard. Les composés renforcés de fibres de verre et de billes de verre sont utilisés lorsque la rigidité ou la stabilité dimensionnelle prime sur l'aspect de surface. La nuance spécifique, la composition des additifs et le statut réglementaire du composé — notamment la présence d'un historique de tests USP Classe VI ou ISO 10993-1 — sont des propriétés de la résine fournies par le fabricant et doivent être confirmées par écrit auprès de ce dernier, et non déduites du nom de la famille du polymère.

| Famille de matériaux | Usage médical typique | Pourquoi ce choix | Veuillez confirmer avant de commander. |
|---|---|---|---|
| PC | Boîtiers, connecteurs Luer, couvercles transparents | Clarté, robustesse, stabilité dimensionnelle | Tolérance des méthodes de stérilisation ; compatibilité chimique |
| PBT / Mélanges de PBT | Connecteurs, éléments structurels internes | Résistance chimique, moulage stable | État de stérilisation et biologique de Grade |
| POM | Pièces mécaniques de précision, engrenages, verrous | Moulage à faible friction et à tolérances serrées | Comportement dimensionnel et de tolérance ; voie de stérilisation |
| PA (y compris renforcé) | Supports structurels, pièces de circuit hydraulique | Rigidité, résistance à l'usure | Absorption d'humidité ; changement dimensionnel après conditionnement |
| PPS | Pièces exposées à l'autoclave, contact avec un fluide | Résistance aux températures élevées et aux produits chimiques | Températures de moule requises et sélection de l'acier à outils |
| PSU / PPSU | Composants d'instruments réutilisables | Stérilisation à la vapeur répétée | Coût par rapport aux cycles de stérilisation réellement nécessaires |
| PEEK | Implants et pièces d'instruments de haute performance | performances mécaniques, résistance chimique | qualité, voie réglementaire et paramètres de traitement |
| ABS / PS / PE / PP | Boîtiers, plateaux et pièces non critiques à usage unique | Coût, traitement prévisible | La question de savoir si la voie d'évaluation biologique nécessite un niveau supérieur |
Pour une comparaison structurée du comportement des résines et des fenêtres de traitement, consultez le guide sur les plastiques techniques pour le moulage par injection.
Les résines techniques remplacent les plastiques courants
Le compromis n'est pas « meilleur matériau, prix plus élevé ». Il s'agit d'un compromis entre le nombre de cycles de stérilisation requis, la stabilité dimensionnelle au cours de ces cycles et la difficulté de traitement.
Les résines techniques sont le choix idéal lorsque la pièce doit conserver ses dimensions après des stérilisations à la vapeur répétées, lorsqu'elle est en contact permanent avec un fluide, lorsqu'elle doit fonctionner à haute température ou lorsqu'une procédure d'évaluation biologique exige un historique documenté des matériaux. Elles sont en revanche inadaptées lorsqu'un boîtier jetable n'est pas exposé à la stérilisation et que la conception est dictée par le coût : une résine de qualité supérieure augmente le coût et restreint souvent la plage de procédés sans modifier le cadre réglementaire du dispositif.
Deux vérifications pratiques permettent d'éviter la plupart des mauvaises surprises matérielles :
- Vérifiez la méthode de stérilisation avant de congeler la résine. Un matériau acceptable pour l'oxyde d'éthylène peut ne pas convenir à une exposition répétée en autoclave compte tenu de la géométrie et de l'épaisseur de paroi du dispositif.
- Confirmer la procédure d'évaluation biologique avec le fournisseur de résine. La présence de données justificatives pertinentes de classe VI USP ou ISO 10993-1 pour une qualité donnée relève de la responsabilité du fournisseur et doit être documentée plutôt que déduite.
Moulage bi-injection et surmoulage pour l'étanchéité et les interfaces douces au toucher
Les pièces multi-matériaux sont de plus en plus courantes car elles permettent de supprimer une étape d'assemblage et d'éliminer la ligne de collage. Le surmoulage bi-matière produit un substrat rigide et un élément élastomère ou de seconde couleur en un seul cycle machine ; le surmoulage permet d'obtenir un résultat similaire en insérant le substrat plutôt qu'en le moulant dans le même moule.
La décision dépend généralement du volume, des exigences d'étanchéité et de la compatibilité des matériaux.
| Situation | Approche plus appropriée | Raison |
|---|---|---|
| Volume annuel élevé, deux matériaux combinés à chaque cycle | Moulage en deux temps | Un seul cycle, sans manipulation manuelle du substrat, liaison constante |
| L'insert est en métal, un composant préfabriqué ou de faible volume. | Surmoulage / moulage par insertion | Évite une deuxième station de moulage et un outillage dédié pour la deuxième injection. |
| Poignée douce au toucher ou surface ergonomique sur un corps rigide | surmoulage ou bi-injection | Élimine l'assemblage adhésif ou mécanique |
| Joint étanche là où la ligne de collage présente un risque de fuite | Deux injections, compatibilité des matériaux confirmée | Une liaison à cycle unique supprime une interface d'étanchéité séparée |
| Conception à faible volume ou non éprouvée | Pièce monobloc avec joint séparé | Réduisez les investissements en outillage pendant que la conception est encore en cours d'évolution. |
La contrainte principale réside dans la compatibilité chimique entre les deux matériaux. Toutes les paires rigide/élastomère ne se lient pas, et même celles qui se lient peuvent ne pas résister à la stérilisation. Le choix entre le surmoulage et le moulage par insertion doit donc être effectué une fois la compatibilité des matériaux et la méthode de stérilisation confirmées, et non avant.
Tendance 3 — La stratégie d'outillage se divise en outillage de transition et outillage de production
En résumé : de plus en plus de programmes achètent désormais deux outils au lieu d’un seul : un outil de transition pour valider la conception et fournir des versions cliniques ou de vérification, et un outil de production spécifié une fois la conception finalisée.
Cette disparité s'explique par le fait que les modifications de conception sont peu coûteuses en termes d'outillage, mais onéreuses en termes de processus validés. Fabriquer un outil de production avant que la conception ne soit stabilisée implique soit d'intégrer les modifications d'outillage après validation, soit de recommencer la validation après un changement d'outil. L'outillage de transition permet de dissocier ces deux aspects.

| Étape du programme | Approche d'outillage appropriée | Compromis principal |
|---|---|---|
| Concept et faisabilité | Prototypes usinés CNC ou imprimés en 3D | Liberté de vitesse et de géométrie contre représentativité des matériaux |
| Vérification de la conception, prototypes cliniques | Outillage de pont (souvent en aluminium ou en acier à faible cavitation) | Délais de livraison plus courts et investissements moindres compte tenu de la durée de vie des outils et de la similarité des processus. |
| Gel de la conception, mise à l'échelle | Outil de production (cavitation spécifiée, nuance d'acier, canal d'alimentation et refroidissement) | Investissement plus élevé contre des résultats validés et reproductibles |
| Production mature à grand volume | Outil de production à canaux chauds multicavités et refroidissement optimisé | Coût d'outillage plus élevé par rapport au temps de cycle et au coût unitaire |
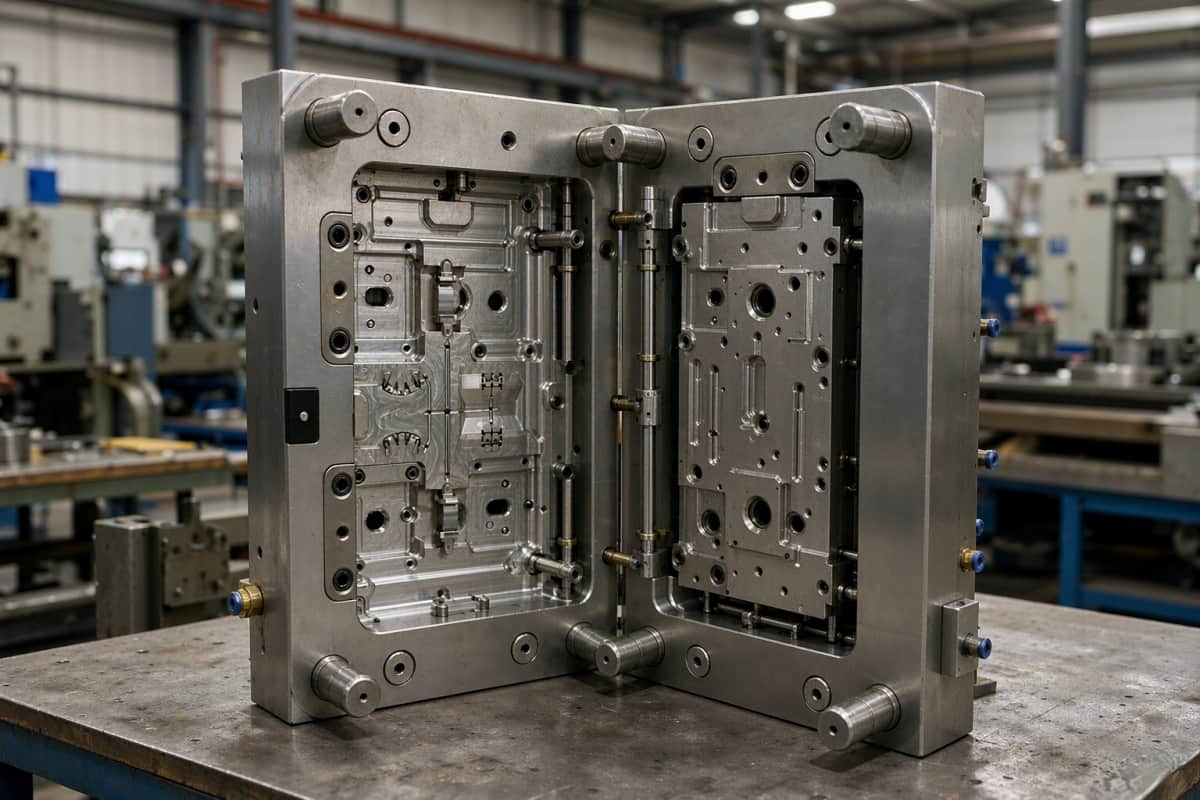
La fabrication des outillages reste le principal facteur déterminant du calendrier dans la plupart des programmes. Les capacités de fabrication de moules plastiques de GoodTech couvrent les systèmes à canaux froids et chauds, le refroidissement conforme et les finitions polies ou texturées, l'analyse de l'écoulement du fluide et la conception des outillages alimentant la phase de conception pour la fabrication (DFM).
Outils de pontage pour la vérification de la conception et les constructions cliniques
L'outillage de transition est évalué selon des critères différents de ceux utilisés pour l'outillage de production. La durée de vie de l'outil importe moins que sa capacité à produire des pièces représentatives du processus final, permettant ainsi la vérification de la conception et l'évaluation clinique. L'outillage en aluminium est souvent privilégié pour sa rapidité d'usinage et son coût inférieur ; en contrepartie, sa durée de vie est réduite, son refroidissement diffère et le processus n'est pas directement transposable à un outillage de production en acier. Le tableau comparatif des moules en aluminium et en acier pour l'outillage rapide met en évidence les situations où ce compromis est acceptable et celles où il ne l'est pas.
Éléments à vérifier concernant l'outillage pour ponts :
- On ignore si l'outil de pontage utilisera la même résine que l'outil de production, ou une résine de substitution.
- Vérifier si l'emplacement de la porte et le système de refroidissement de l'outil de pontage correspondent suffisamment à ceux de l'outil de production pour permettre une comparaison dimensionnelle.
- Vous recevrez quelle documentation, car les pièces peuvent servir de support aux enregistrements de vérification de conception.
Des décisions relatives aux outils de production qu'il est difficile de revenir en arrière.
Quatre décisions relatives aux outils de production sont coûteuses à modifier après validation :
- Cavitation. L'ajout de cavités ultérieurement constitue un nouvel outil, et non une modification. La cavitation doit être paramétrée en fonction du volume annuel, du temps de cycle et de la capacité de tolérance démontrée sur l'outil de pontage.
- Système de course. Coureur chaud vs coureur froid Cela influe sur le gaspillage de matériaux, le temps de cycle, la flexibilité des changements de couleur et les traces de points d'injection. Les systèmes à canaux chauds des fournisseurs reconnus réduisent le risque de déséquilibre thermique entre les cavités ; la complexité accrue doit être justifiée par le volume produit.
- Conception du système de refroidissement. Le refroidissement conforme permet de réduire le temps de cycle et les déformations, mais il engendre des coûts et une complexité accrus en matière d'outillage. Il est rentable lorsque le temps de cycle est le facteur prépondérant du coût unitaire ou lorsque les déformations constituent le principal obstacle à la qualité.
- nuance d'acier et classe de moule. Pour les pièces médicales exigeant une longue durée de vie sans dérive dimensionnelle, le choix de l'acier à outils et sa résistance à la corrosion sont essentiels, notamment pour les résines transformées à haute température de fusion ou soumises à des traitements chimiques de stérilisation agressifs. La classe de moule spécifiée doit être adaptée au volume de production total prévu, y compris les extensions de ligne envisagées.
Tendance 4 — La miniaturisation modifie la façon dont les tolérances sont définies
En résumé : à mesure que les dimensions des pièces diminuent, les tolérances ne peuvent plus être extrapolées à partir de pièces plus grandes ; elles doivent être définies en fonction des limites du processus de moulage et de la méthode de mesure qui sera effectivement utilisée.
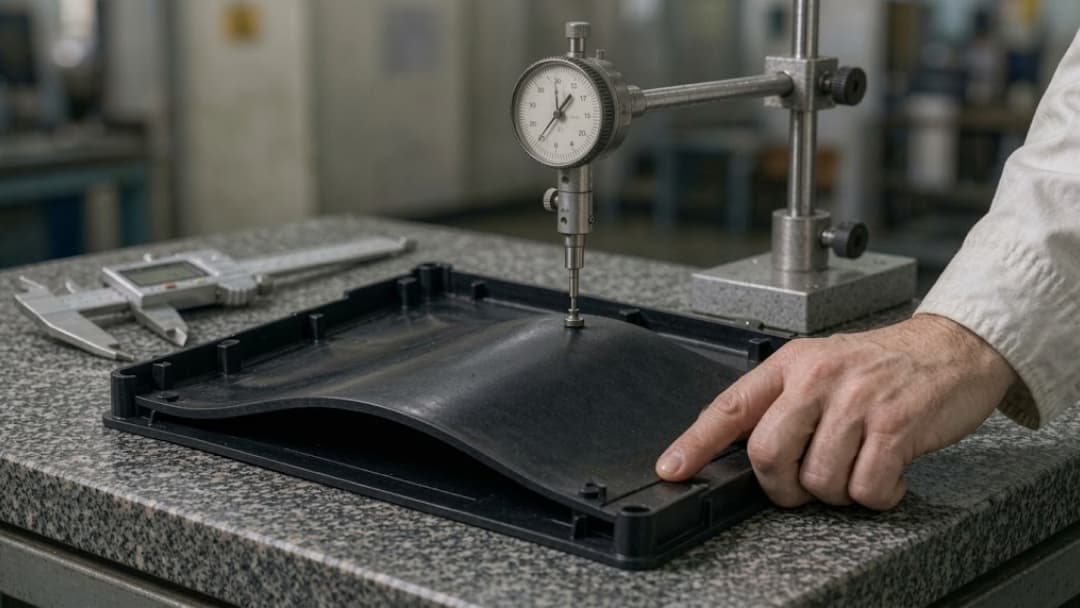
Le moulage médical couvre couramment une très large gamme de tailles ; la gamme de production de GoodTech, par exemple, comprend des pièces de 0.2 g à 4 500 g. Pour les petites pièces, plusieurs contraintes évoluent simultanément. Les canaux d’injection et d’alimentation deviennent si petits que le cisaillement et le remplissage dominent la plage de paramètres du procédé. Les forces d’éjection doivent être optimisées en tenant compte de la géométrie délicate. La variation d’épaisseur des parois représente une part plus importante de la dimension nominale. De plus, la métrologie adaptée aux grands boîtiers — par exemple, un palpeur sur une machine à mesurer tridimensionnelle — peut ne pas permettre de mesurer les détails d’une pièce micro-moulée, ce qui oriente la mesure vers des systèmes optiques.
En pratique, il convient de réexaminer les tolérances héritées d'un composant plus grand plutôt que de les appliquer systématiquement. Une tolérance réalisable sur un boîtier de 200 g peut dépasser les capacités de fabrication d'un composant de 0.2 g, tandis qu'une tolérance apparemment large sur une petite pièce peut correspondre à la limite de procédé appropriée.

| Type d'entité | Approche commune | Que vérifier |
|---|---|---|
| Dimensions globales sur une petite partie | Comparé à une capacité de processus démontrée | Si le fournisseur dispose de données de capacité à cette échelle, et non interpolées |
| Caractéristiques d'accouplement et d'étanchéité | Étroit, mais limité aux surfaces fonctionnelles | Quelles dimensions affectent réellement la fonction |
| Caractéristiques créées par l'outil (traces de la porte, marques d'éjection) | Défini par l'outillage, et non par les tolérances spécifiées. | Conception et finition des outils, et non tolérances plus strictes |
| Caractéristiques optiques ou de guidage de la lumière | Dominée par le polissage et la matière | Spécifications de finition de surface et clarté de la résine |
| Caractéristiques micro sur des pièces micro | Doit correspondre à la métrologie disponible | La capacité de la méthode de mesure à résoudre la caractéristique |
Définir des tolérances que le procédé et la métrologie ne peuvent respecter est l'une des principales sources de surcoût en fin de production. Le guide des tolérances de moulage par injection explique comment définir des limites à la fois réalistes et économiques.
Tendance 5 — Le contrôle qualité passe de l'inspection en fin de chaîne aux données en cours de production
En résumé : le contrôle en fin de chaîne permet seulement de savoir si un lot est défectueux ; les données en cours de production indiquent si le processus dérive alors qu’il est encore temps de le corriger.
Le contrôle qualité du moulage médical s'organise généralement en trois étapes : contrôle qualité à réception (certificat d'analyse de la résine, teneur en humidité, conformité à la qualité et au lot), contrôle qualité en cours de production (vérifications dimensionnelles et visuelles selon un plan de contrôle) et contrôle qualité final (vérification dimensionnelle, fonctionnelle et esthétique). Le changement ne réside pas dans la disparition du contrôle final, mais dans le transfert de l'importance des preuves vers le contrôle en cours de production.
| Approche de contrôle | Ce qu'il détecte | Ce qu'il ne peut pas détecter |
|---|---|---|
| Inspection finale, échantillonnage AQL | La conformité d'un lot fini aux spécifications aux points échantillonnés | Dérive entre les échantillons ; la cause d'un défaut |
| Contrôles dimensionnels en cours de fabrication | Évolution des tendances par rapport aux dimensions critiques pendant l'exécution | Erreur du système de mesure sauf si des études de jauge sont effectuées |
| Surveillance du processus (pression, température, cycle) | Départ de la fenêtre validée en temps réel | La conformité des pièces produites lors de l'excursion |
| vérification de la vision en ligne ou du poids | Défauts dimensionnels et de remplissage importants à 100 % de couverture | défauts internes ou fonctionnels |
| Rapport sur la capacité des processus statistiques | Si le processus est capable et stable dans le temps | Capacité sur des dimensions non incluses dans l'étude |
Pour les fabricants de dispositifs, l'implication pratique réside dans la forme des preuves exigées. Un certificat de conformité indiquant que « les pièces sont conformes aux spécifications » ne transmet quasiment aucune information. Un rapport de capabilité portant sur les dimensions critiques, lié à la plage de processus validée et établi à partir de mesures en cours de production, permet de savoir si le processus est maîtrisé et fournit un élément justificatif exploitable dans l'historique de conception ou les dossiers de lots.
Que demander :
- Le plan de contrôle, précisant les caractéristiques mesurées, la fréquence, la méthode et les critères d'acceptation.
- Données de capabilité sur les dimensions critiques, avec la méthode de mesure et l'étude de l'instrumentation sous-jacentes.
- Paramètres de surveillance des processus et seuils d'alarme, ainsi que le plan de réaction en cas de dépassement d'un seuil.
- La liste métrologique vous indique quelles dimensions sont mesurées sur une machine à mesurer tridimensionnelle (MMT), optiquement ou par calibre fonctionnel. (GoodTech) équipements de métrologie et d'inspection couvre la mesure des coordonnées, la comparaison optique, la vérification des couleurs et la vision automatisée.
- Le processus CAPA et ses déclencheurs.
Tendance 6 — L’empreinte industrielle est devenue une décision d’ingénierie
En résumé : le lieu de moulage d’une pièce influe désormais sur le processus validé, la traçabilité et le coût total ; la décision relève donc de l’ingénierie et de la qualité, et non uniquement des achats.
L'approvisionnement en moules médicaux est de plus en plus perçu comme une question d'implantation plutôt que de lieu de production. Les fournisseurs à double implantation – ingénierie et gestion de projet proches du client, production dans une région à moindres coûts – sont courants car ils raccourcissent le cycle de communication sans compromettre la rentabilité de la production. GoodTech, par exemple, opère depuis Chicago et Shenzhen, avec son principal site de production en Chine et un site secondaire au Vietnam.
Il existe un véritable compromis à évaluer, et la solution ne se trouve pas automatiquement en faveur du coût de main-d'œuvre le plus bas.
| facteur coût/risque | fournisseur régional unique | Fournisseur à double implantation (ingénierie locale, fabrication offshore) |
|---|---|---|
| Prix unitaire | Généralement plus élevé | Généralement inférieur |
| Il est temps de résoudre une question d'ingénierie | Des transferts plus courts et moins nombreux | Cela dépend si l'équipe locale détient l'autorité en matière d'ingénierie |
| Propriété et transférabilité de l'outillage | Simple | Exige des conditions explicites de propriété et de transfert des outils |
| Accès d'audit | Généralement simple | Exige des droits d'audit documentés sur le site de fabrication |
| Continuité de l'approvisionnement | Point de défaillance unique | Mesure de précaution si le deuxième site est véritablement qualifié |
| Exposition aux tarifs douaniers et au fret | Déterminé par l'origine | Cela dépend du site sur lequel l'outil est exécuté. |
| Contrôle des modifications entre les sites | Plus simple | Nécessite des règles de contrôle et de revalidation spécifiques au site |
Deux points déterminent si un modèle à double base est avantageux ou non. Premièrement, l'équipe d'ingénierie en contact direct avec le client possède-t-elle l'autorité et les compétences nécessaires pour prendre des décisions en matière de conception pour la fabrication (DFM) et de processus, ou bien chaque question technique est-elle redirigée vers une usine distante ? Deuxièmement, le système qualité contrôle-t-il chaque site de production indépendamment, avec une validation et une gestion des modifications spécifiques à chaque site ? Un fournisseur capable de répondre aux questions techniques en une journée ouvrable – grâce à une équipe d'ingénierie qui assure le suivi pendant que l'autre est hors ligne – réduit les risques liés aux délais, généralement associés à l'outillage délocalisé. Des conseils pratiques sur les aspects commerciaux et qualité sont disponibles dans le guide « Collaborer avec un fournisseur chinois ».
Comment transformer ces tendances en critères de sélection des fournisseurs
Les six tendances mentionnées ci-dessus convergent vers un petit nombre de questions qui permettent de distinguer les fournisseurs capables de prendre en charge un programme médical réglementé de ceux qui ne savent que mouler des pièces. Pour un cadre plus large, consultez les 10 critères clés pour les fabricants de dispositifs médicaux sous contrat.
Soutien technique et contribution à la conception pour la fabrication (DFM)
Les fournisseurs spécialisés en ingénierie examinent la conception avant d'établir un devis. Une analyse de fabricabilité (DFM) doit identifier les problèmes d'épaisseur de paroi, les nervures et bossages susceptibles de s'affaisser ou de se déformer, les points d'injection pouvant piéger la matière ou laisser des traces visibles, les angles de dépouille provoquant des frottements et les tolérances non respectées par le procédé. L'intérêt ne réside pas dans le document d'analyse lui-même, mais dans la rapidité avec laquelle le retour d'information permet de modifier la conception sans frais supplémentaires. Le guide de conception DFM définit les critères d'analyse auxquels un programme médical doit s'attendre, et le prototypage rapide est souvent la solution la plus économique pour valider une conclusion DFM avant la fabrication de l'outillage.
Pratiques en matière de protection de la propriété intellectuelle et d'accords de confidentialité
Pour les fabricants de dispositifs médicaux, les fichiers CAO, les plans d'outillage et les spécifications des résines constituent la propriété intellectuelle essentielle, et un fournisseur de composants y a généralement accès. En pratique, le critère n'est pas la signature d'un accord de confidentialité par un fournisseur – la quasi-totalité le fait – mais plutôt la mise en œuvre effective de cette confidentialité. Il convient de s'informer sur le stockage des plans et les personnes autorisées à y accéder, sur la détention de l'outillage physique et les conditions de cette détention, sur le devenir de la propriété de l'outillage et des données à la fin du programme, et de vérifier si le fournisseur accepte votre modèle d'accord de confidentialité ou s'il impose le sien. GoodTech applique systématiquement la confidentialité aux données d'outillage et de conception de ses clients dans le cadre de ses programmes médicaux.
Communication interculturelle et temps de réponse
La communication interculturelle n'est pas un critère subjectif dans le secteur du moulage médical offshore ; c'est un facteur déterminant pour les délais et la qualité. Une mauvaise interprétation d'une note sur un plan, une substitution de résine non confirmée ou une tolérance présumée plutôt que clarifiée entraînent un écart. Ce critère se mesure concrètement par la rapidité avec laquelle une question technique reçoit une réponse d'ingénierie pertinente, par l'origine de cette réponse (ingénieur ou commercial) et par la capacité du fournisseur à signaler un problème avant même que vous ne le découvriez. Dans le modèle de GoodTech, les ingénieurs basés aux États-Unis accompagnent les clients américains tandis que ceux basés à Shenzhen gèrent la production, ce qui permet un délai de livraison d'un jour ouvré malgré le décalage horaire.
Rapidité d'obtention des premiers échantillons et rotation du programme
Un délai de livraison rapide doit être considéré comme une capacité assortie de conditions, et non comme une promesse. Les facteurs déterminants de la rapidité avec laquelle un programme atteint la production validée sont l'exhaustivité des données d'entrée, la précocité des retours d'information sur la fabricabilité (DFM), l'adéquation de l'outillage à l'étape du programme et l'étendue de la validation requise par la réglementation. Un fournisseur qui raccourcit la fabrication de l'outillage tout en reportant la validation à la fin n'a pas raccourci le programme ; il a simplement déplacé le risque. Questions à poser : quelles sont les hypothèses du calendrier de fabrication de l'outillage ? Que couvriront l'inspection du premier article et l'évaluation T1 ? Qui valide le gel de la conception ? Le guide d'évaluation T1 décrit la structure de cette évaluation.
La capacité de production de GoodTech permet de fabriquer plus de 60 moules par mois et plus de 15 millions de pièces en plastique par mois grâce à 45 machines de moulage d'une capacité de 60 à 1 000 tonnes, ce qui est le type de capacité qui permet de développer en parallèle un outil de transition et un outil de production plutôt que de manière séquentielle.
Liste de contrôle des fournisseurs de moulage médical
| Zone d'évaluation | Une réponse convaincante ressemble à ceci : | Signal d'avertissement |
|---|---|---|
| Validation | Protocole nommé, fenêtre de processus documentée, déclencheurs de revalidation définis | « Nous sommes certifiés ISO 13485 » sans plan de validation |
| Contrôle du matériel | Traçabilité des lots de résine, certificats des fournisseurs, confirmation écrite de la qualité | Accepte un nom de famille de résine sans confirmation de qualité |
| DFM | Un compte rendu écrit a été retourné avant le devis, avec des commentaires précis sur la géométrie. | Devis émis sans aucun retour sur la conception |
| Stratégie de tolérance | Données de capabilité pour des pièces de taille comparable ; tolérances négociées | Accepte toute tolérance sans commentaire |
| Preuves de qualité | Plan de contrôle, rapports de capabilité, études de jaugeage, déclencheur CAPA défini | Les certificats de conformité comme seule preuve |
| Propriété de l'outillage | Conditions explicites de propriété, de transfert et de fin de programme | La propriété n'est pas définie dans l'accord. |
| Protection de la propriété intellectuelle | Contrôle d'accès appliqué opérationnellement ; accepte le modèle d'accord de confidentialité client | Réticent à formaliser par écrit la propriété des outils |
| Communication | Réponses techniques d'ingénieurs sous 24 heures ouvrables | Réponses uniquement sous forme de devis, ou réponses transmises par le service commercial |
| numérique | Validation et contrôle des modifications spécifiques au site ; définition des accès d’audit | Plusieurs sites avec une seule allégation de qualité indifférenciée |
Erreurs courantes qui coûtent du temps et de l'argent aux fabricants d'appareils
| Erreur | ce qui compte vraiment | Comment l'éviter |
|---|---|---|
| Découpe de l'outil de production avant le gel du dessin | Modification de l'outil après validation ou revalidation | Utiliser des outils de pontage pour la vérification de la conception et les constructions cliniques |
| Accepter les tolérances sans vérifier la capacité | Perte de rendement chronique ou exigence d'inspection impossible | Demander les données de capacité pour une taille de pièce comparable avant le gel |
| Le choix de la résine avant la confirmation de la méthode de stérilisation | substitution de matériaux après validation ou défaillances sur le terrain | Confirmer la voie de stérilisation, puis sélectionner et documenter le grade |
| Considérer un certificat ISO 13485 comme preuve d'un système de management de la qualité (SMQ) fonctionnel est erroné. | les conclusions de l'audit qui reviennent au fabricant de l'appareil | Examiner le plan de contrôle, les enregistrements de traçabilité et le processus CAPA |
| Laisser la propriété et l'accès à l'outil indéfinis | Accès contesté aux outils à la fin du programme | Intégrez dans le contrat les conditions relatives à la propriété, au transfert et à la fin de vie des outils. |
| Sélection basée uniquement sur le prix unitaire | Le coût total augmente en raison de l'outillage, de la validation et du confinement. | Évaluer le coût unitaire en incluant l'outillage, la validation et le transport. |
| Ne pas définir ce qui déclenche la revalidation | Changement incontrôlé et preuves qui ne s'appliquent plus | Définir les déclencheurs de revalidation dans l'accord qualité |
| Exécuter un programme sans autorité d'ingénierie locale | Les questions techniques prennent des jours à résoudre | Confirmez où sont réellement prises les décisions relatives à la conception pour la fabrication (DFM) et aux processus. |
Questions fréquemment posées
Qu’est-ce que le moulage par injection médicale ?
Le moulage par injection médical est le moulage par injection de composants en plastique destinés aux dispositifs médicaux et aux équipements de diagnostic, produit dans le cadre d'un système de gestion de la qualité conforme aux exigences réglementaires telles que l'ISO 13485:2016. La différence avec le moulage par injection général ne réside pas dans la machine à mouler, mais dans les éléments qui l'entourent : processus validés, matériaux traçables, contrôle des modifications défini et données d'inspection liées à un plan de contrôle.
En quoi le moulage par injection médical diffère-t-il du moulage par injection standard ?
Les principes physiques du moulage restent les mêmes. Ce qui diffère, c'est la documentation et le contrôle. Le moulage médical exige un processus validé, une traçabilité des matériaux depuis le lot de résine jusqu'au composant fini, une gestion formelle des modifications avec des critères de revalidation définis, et des enregistrements qualité que le fabricant peut consulter dans son propre système qualité. Le moulage commercial standard fournit souvent des pièces équivalentes avec beaucoup moins de documentation.
Quels matériaux sont utilisés dans le moulage par injection médical ?
Les résines couramment utilisées comprennent le PC, le PBT et les mélanges PC+PBT, le POM, le PA, le PPS, le PSU ou le PPSU, et le PEEK, ainsi que des résines standard comme l'ABS, le PS, le PE et le PP pour les pièces non critiques ou jetables. Les composés renforcés de fibres et de billes de verre sont utilisés lorsque la rigidité ou la stabilité dimensionnelle est essentielle. La présence de données justificatives pour une évaluation biologique (par exemple, USP Classe VI ou ISO 10993-1) est une caractéristique propre à chaque résine et fournie par son fabricant ; il est donc impératif de le vérifier par écrit.
Le moulage par injection médical nécessite-t-il la norme ISO 13485 ?
Le fournisseur n'est pas toujours tenu de détenir la certification ISO 13485, mais le fabricant du dispositif doit être en mesure de démontrer la maîtrise du processus, ce qui signifie concrètement que le fournisseur de moulage opère au sein d'un système qualité conforme. Depuis le 2 février 2016, la réglementation de la FDA relative aux systèmes de management de la qualité (QMSR) intègre la norme ISO 13485:2026 par référence dans le titre 21 du CFR, partie 820, pour les dispositifs commercialisés aux États-Unis. La certification ISO 13485 à elle seule ne garantit pas la conformité au QMSR. Ce qui importe, c'est le bon fonctionnement du système : les procédures, les enregistrements, les revues et les audits doivent être effectivement réalisés et accessibles à l'inspection.
Combien de temps faut-il pour passer de la finalisation de la conception à la production de moules médicaux validés ?
Il n'existe pas de réponse unique, car le calendrier dépend de l'exhaustivité des données d'entrée, de l'outillage choisi et du périmètre de validation requis par votre procédure réglementaire. Un programme qui débute avec une conception stable, des plans complets et une analyse DFM précoce permet d'obtenir les premiers échantillons plus rapidement qu'un programme qui modifie la géométrie en cours d'outillage. Plutôt que de demander un délai global, demandez au fournisseur de détailler le calendrier en étapes : fabrication de l'outillage, inspection du premier article et évaluation T1, et validation du processus, en précisant les hypothèses de chaque étape.
Un fournisseur de moules peut-il signer un accord de confidentialité avant de recevoir nos fichiers CAO ?
Oui, et cela devrait être une étape systématique de tout programme de moulage médical. Avant de partager les plans, il convient de définir clairement le périmètre des informations confidentielles, les personnes autorisées à y accéder en interne, la méthode d'enregistrement de la propriété des outillages et le devenir des données de conception et des outillages à la fin du programme. Un fournisseur qui intègre ces points dans ses procédures est plus facile à auditer et plus sûr qu'un fournisseur qui considère l'accord de confidentialité comme une simple formalité.
Qu'est-ce qu'un outil de pontage et pourquoi en aurions-nous besoin ?
Un moule de transition est un moule à moindre coût utilisé pour produire des pièces destinées à la validation de la conception, aux essais cliniques ou à la production préliminaire avant la finalisation de la conception. Il est généralement fabriqué en aluminium ou en acier à faible cavitation et sa fabrication est plus rapide que celle d'un moule de production. L'avantage est qu'il dissocie l'itération de conception de l'outillage de production validé ; ainsi, le moule de production n'est usiné que lorsque la conception est stable.
Faut-il privilégier un système à canaux chauds ou à canaux froids pour une pièce médicale ?
Le choix dépend du volume de production, du matériau, des exigences en matière de changement de couleur et de la tolérance aux résidus de coulée. Les systèmes à canaux chauds réduisent les pertes de matière et le temps de cycle, mais complexifient l'outillage et la gestion thermique ; les systèmes à canaux froids sont plus simples et plus flexibles pour les faibles volumes ou les changements de matériau fréquents. Le comparatif entre systèmes à canaux chauds et à canaux froids détaille les facteurs de décision.
Que faire ensuite
Les tendances décrites ci-dessus ne changent pas l'objectif du moulage par injection médical, mais elles modifient ce qu'un fabricant de dispositifs doit vérifier avant de s'engager dans un programme : un processus validé, une chaîne d'approvisionnement en matériaux traçable, une stratégie de tolérance adaptée à la pièce et à la métrologie, des preuves sous forme de données de processus plutôt que de certificats d'inspection, et un fournisseur dont les systèmes d'ingénierie et de qualité fonctionnent quelle que soit l'étendue du programme.
L'étape suivante, plus concrète, consiste à tester ces critères par rapport à votre programme actuel plutôt qu'à la brochure d'un fournisseur. Envoyez-nous le plan de votre pièce, la qualité de votre résine, votre volume annuel de production, votre méthode de stérilisation et votre objectif réglementaire : GoodTech vous fournira une analyse de fabricabilité (DFM), une description de l'outillage (prototype ou production) et un plan de validation que vous pourrez évaluer par rapport à votre propre système qualité.
Envoyez-nous le dessin de votre pièce et vos prévisions de volume.